LECTURE 08 · MAIN GROUP CHEMISTRY
主族元素化学
先用第 2 族的配合常数练习分辨半径、电荷与供体类型的影响,再逐族观察这些因素怎样改变常见结构。二硼烷的桥键、碳的单电子键和高压氦化合物都可以用前几课学过的电子计数与轨道模型来读。
8.1 从价电子读周期趋势
主族化学可以从三个问题读起。价电子容易失去吗?参与成键的轨道能重叠多少?电子云被邻居拉动时容易变形吗?沿周期从左向右,有效核电荷总体增大,原子通常缩小,第一电离能与电负性总体升高。沿同族向下,多出一层价轨道,尺寸和可极化性总体增加。
两个电离能例外值得从轨道上推一遍。Be 是 2s2,B 的第一个被移走的电子在能量较高的 2p 轨道,所以 B 的第一电离能较低。N 是 2p3,三个 p 轨道各占一个电子。O 的 2p4 已出现成对电子,移走其中一个可以减轻排斥,因此 O 的第一电离能低于 N。
从固体结构看,金属的离域电子可随外电场移动。许多分子型非金属固体缺少可移动载流子,类金属的能带结构则常允许半导体行为。石墨的层内离域 π 电子提供一个有代表性的导电非金属例子。
主族的价电子主要占据 s、p 轨道。同族的价电子数相近,所以第 1 族常形成一价阳离子,第 17 族常形成一价阴离子。
8.2 第二周期的例外与对角线相似
Li 到 Ne 的价电子处在紧凑的第二层。小尺寸使同样的电荷集中在更小区域,也让相邻原子的 2p 轨道容易侧向重叠。于是 C=C、C≡C 普遍,N≡N 很强,较重的硅和磷要形成稳定多重键往往更依赖取代基和结构。另一方面,F2 的两个氟原子彼此很近,孤对电子排斥削弱了 F–F 键。
对角线关系来自若干周期趋势的抵消。向右走通常增大电负性,向下走通常减小电负性,因此 B、Si 等沿对角线可有接近的电负性。LiF 和 MgF2 都属于较难溶的氟化物,可作为 Li 与 Mg 相似性的切入点。具体溶解度还取决于晶格与水合的能量差。
HF 在水中是弱酸,而 HCl、HBr、HI 是强酸。比较这一组时,需把断开 H–X 键及生成水合离子的总自由能一起考虑。短而强的 H–F 键使 HF 与同族重元素的氢化物明显不同。
8.3 硬软酸碱与逐级配合常数
按 Pearson 的硬软酸碱模型(HSAB),硬酸通常尺寸小、电荷密度高、电子云较难极化。F−、OH− 等硬碱与硬酸结合时,静电作用往往突出。I−、硫醚等软碱的电子云较易变形,与 Hg2+、Ag+ 等软酸形成的配合物常有较强共价成分。分类应针对具体价态和供体。
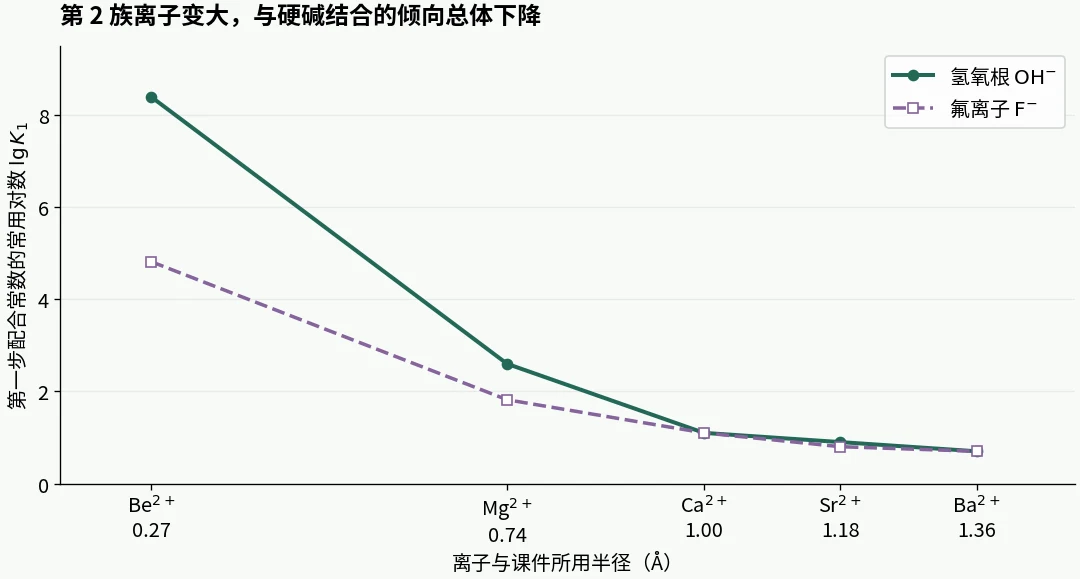
把电荷固定为 +2,再比较第 2 族离子,Be2+ 半径最小,与 OH− 的 lg K1 为 8.4,Ba2+ 则为 0.7。改用半径接近的 Li+、Mg2+、In3+、Zr4+ 比较,OH− 配合常数随电荷增加而上升。两组对照分别突出半径和电荷的作用。
| 比较项目 | Ca2+ | Hg2+ |
|---|---|---|
| 离子半径 | 1.00 Å | 1.03 Å |
| 与 F− 的 lg K1 | 1.1 | 1.5 |
| 与 I− 的 lg K1 | 小于 0 | 13.5 |
Ca2+ 与 Hg2+ 的半径、电荷接近,却对 I− 表现出很不一样的亲和力。这个对照说明,预测软酸的配合行为还要考虑极化和共价作用。
8.4 配位数与水合结构
配位数数的是直接与中心连接的供体原子。较大的金属离子通常容得下更多供体,但配体的体积、电荷及配位方式也会影响几何。第 2 族水合离子是容易比较的一组,从四配位的 Be2+、六配位的 Mg2+,到 Ca2+ 的六或七配位,再到 Sr2+ 八配位与 Ba2+ 九配位的代表结构。
Be2+ 虽然在族内尺寸最小,因电荷集中而具有很强的极化能力,许多铍化合物有明显的共价性。结合强度和配位数应分别判断。前者问每个供体与金属的相互作用,后者问中心周围能排下多少供体。
8.5 惰性电子对与重元素的低氧化态
对较重的 p 区元素,价层 ns2 电子在某些成键环境中较难参与氧化或成键,较低氧化态随之变得有利。典型例子是第 13 族的 Tl(I)、第 14 族的 Pb(II) 和第 15 族的 Bi(III),分别比族内常见的最高氧化态低二。Sn(II) 与 Sn(IV) 都常见,Pb(IV) 和 Bi(V) 则可在合适配体或晶格中得到稳定。
Au 的 6s 轨道会因相对论效应收缩并降低能量。重元素的 ns 电子得到这种稳定后,在一些反应中更难参与成键。氧化态的实际稳定性还取决于生成的键、配体和介质。
惰性电子对有时表现出立体化学活性。观察 [SnCl3]− 或 [Pb(C6H5)3]− 时,三个配体主要分布在中心的一侧。用三角锥及其开放方向描述这种几何,可将电子构型和结构图联系起来。
从惰性电子对看到重元素的配位偏好
重元素的其他价轨道能量也会随相对论效应改变。由此形成的成键特征可以用 [Au(CN)2]−、[Au(CH3)2]−、Hg(CN)2 与 Hg(CH3)2 观察。Tl(I) 的尺寸与较大的碱金属阳离子接近,但它也能与含三个硫供体的 9-ane-S3 大环形成配合物。
8.6 氢的三种成键角色
氢只有 1s 价层,原子态排布为 1s1。它可与非金属形成共价键,在质子转移中表现为 H+,也可在盐型氢化物中用 H− 表示。氕、氘、氚的区别是中子数分别为零、一、二。氘可用于氘代溶剂和同位素效应研究,氚具有放射性。
| 形式 | 典型结构或反应 | 理解方式 |
|---|---|---|
| 质子水合 | H3O+、H5O2+ 等 | 水的氧供给电子对,质子与周围水分子动态交换 |
| 盐型氢化物 | NaH、CaH2 | H− 接受质子形成 H2,原有水分子留下 OH− |
| 共价或配位氢 | 桥联氢、金属氢化物 | H 可与多个中心共享成键电子,也可直接与金属配位 |
在 H5O2+ 的示意结构中,两个水分子共享一个质子。普通氢键可写成 D–H···A,D 是供体一侧的原子,A 是受体。F、O、N 经常参与氢键,键长、方向以及局部化学环境共同影响作用强弱。
用同一个氢核追踪同位素与桥联
氚的半衰期约 12.3 年,其 β− 衰变产物为氦-3。氘在氘代溶剂中有助于减少普通氢的背景,在比较速率时则能反映反应对键振动零点能的敏感性。氢还可以作桥联配体。可以对照铝氢化物、铁羰基氢化物和六角平面钯氢化物中氢的连接方式。对同样一个 H,先看它连接几个原子,再判断成键和形式氧化态。
氢键示例中 O···O、F···F、N···N 距离分别约为 2.76、2.55、3.00 Å。它们是供体端与受体端重原子的距离,可与范德华接触距离以及键角一起判断。
8.7 碱金属、冠醚与穴醚的尺寸选择
碱金属失去一个 ns 电子后形成 M+,标准还原电势通常很负。与水反应生成氢氧化物和氢气,配平时两个金属原子共给出两个电子。第 1 族离子的尺寸从 Li+ 到 Cs+ 增大,周围可容纳的供体数通常也增加。
冠醚是大环聚醚,名称的两个数字分别表示环原子总数与环中氧原子数。18-冠-6 有 18 个环原子和 6 个氧供体。18-冠-6 与碱金属离子在水中的结合常数曲线在 K+ 处出现峰值。K+ 与空腔大小适配,同时能够接触多个氧。配合的净自由能也受离子脱溶剂和大环构象变化影响。
穴醚 cryptand 用三条桥构成立体空腔,能够从更多方向包围离子。K+ 与 18-冠-6 的 lg K1 约为 2.05,与 [2.2.2] 穴醚的值为 5.5。把冠醚嵌入石墨烯或用它包裹反离子,都是利用局部供体排列控制离子结合的思路。
从冠醚名称读空腔与供体
12-冠-4、15-冠-5、18-冠-6、24-冠-8 依次增加环原子与氧供体数。穴醚则以 211、221、222、322 区分桥链长度,数目改变会让结合曲线的峰值移向不同离子。[2.2.2] 穴醚对 K+ 的结合较强,而 211 更适配较小阳离子。
石墨烯嵌冠醚研究把离子结合位点固定在膜孔处,改变孔的局部几何可以调节离子输运。另一例用冠醚包裹钠反离子,便于分离并表征 U(VI) 末端氮化物。读两例时分别追踪被冠醚包裹的离子和真正承担目标反应或输运的物种。
8.8 溶剂化电子、电子化物与碱金属阴离子
碱金属在液氨中可生成被氨分子包围的金属阳离子和溶剂化电子。稀溶液的蓝色来自溶剂化电子的吸收。用冠醚或穴醚稳定阳离子后,有些体系可以把电子保留为反离子,形成电子化物 electride。电子在固体中可占据晶格空隙。
| 类型 | 负电荷所在 | 代表物种 |
|---|---|---|
| 溶剂化电子 | 溶剂围出的局部环境 | 液氨中的电子 |
| 电子化物 | 独立于原子阴离子的电子位点 | [Cs(15-冠-5)2]+ 与 e− |
| 碱金属阴离子盐 | 多一个电子的碱金属原子 | [Na(穴醚)]+ 与 Na− |
区分后两类时,问负电荷由什么承载。Na− 的额外电子归属于钠阴离子。电子化物的电子由周围离子和晶格环境稳定。
为什么同样是钠会出现两种电荷
用两颗 Na 做电子账。其中一颗 Na 失去电子,阳离子被穴醚稳定。另一颗 Na 可以接受这个电子形成 Na−。若电子作为独立阴离子稳定在晶格中,就属于电子化物。已有室温稳定的碱金属电子化物。液氨溶液另有随时间生成氨基盐和氢气的化学途径,蓝色对应的是存在溶剂化电子时的状态。
8.9 碱土金属与 EDTA、格氏试剂
第 2 族常见 M2+,比尺寸相近的 M+ 有更高电荷密度。以 EDTA 为例,比较半径约 1 Å 的 Na+、Ca2+、La3+、Th4+,其 lg K1 分别为 1.86、10.65、15.36、23.2。EDTA 的多个氧、氮供体可同时抓住中心离子。计数时一个 EDTA 分子可贡献六个供体位点,配位数要再计入结构中的水。
在 K+ 与 Ba2+ 半径相近的对照中,Ba2+ 与 18-冠-6、15-冠-5、[2.2.2] 穴醚的配合常数都更高。空腔适配给出几何条件,较大的正电荷进一步增强结合。
格氏试剂 RMgX 的 C–Mg 键极化,R 端可作为亲核中心,对羰基加成后建立新的 C–C 键。Ca、Sr、Ba 也可与 CO 配位。在低温惰性基质中可鉴定它们的八羰基配合物。
8.10 第 13 族的配合行为与低价铝
第 13 族的三价化合物常表现出 Lewis 酸性。Al3+ 更偏好硬供体,沿 Al、Ga、In 到 Tl,三价离子的卤离子结合趋势逐渐转向较软的 Cl−。低价 Tl(I) 仍可因惰性电子对而稳定,并与硫供体大环形成配合物。
| lg K1 | Al3+ | Ga3+ | In3+ | Tl3+ |
|---|---|---|---|---|
| F− | 6.42 | 4.47 | 3.74 | 2.60 |
| Cl− | −1.00 | 0.01 | 2.32 | 6.72 |
Al(I) 铝烯(aluminylene)的低价中心同时具有已占据和空的价轨道。已占据轨道可提供电子密度,空轨道可接受配体电子密度。分子设计利用取代基和轨道相互作用,使低价铝成为可研究的配位片段。
8.11 二硼烷怎样用 12 个价电子成键
先画 B2H6 的四条末端 B–H 键,每条放两个电子。两颗 B 和六颗 H 合计只提供十二个价电子,因此还剩四个电子。两个桥氢各与两颗 B 相邻,把每个桥看成一套三中心轨道后,每个桥放一对电子,恰好用完。
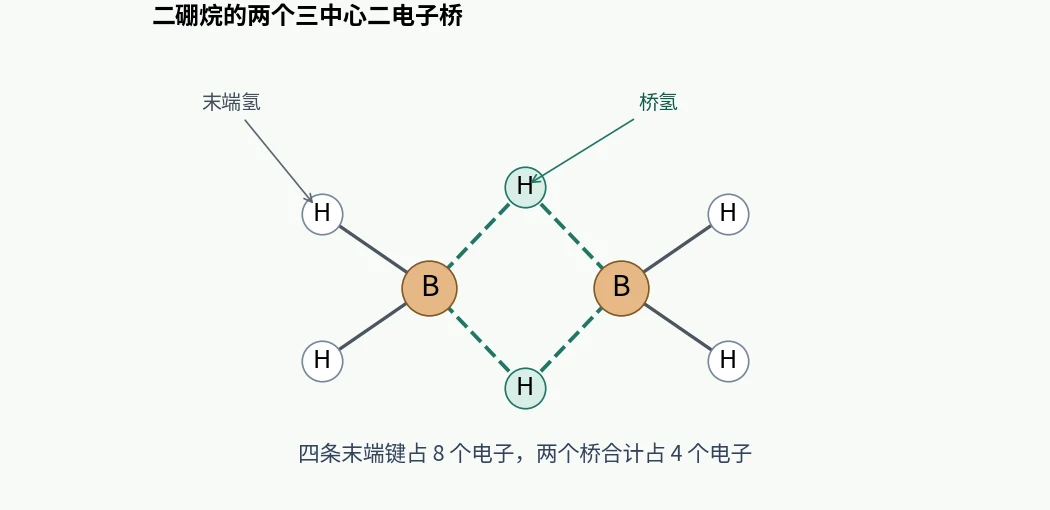
对比 [BH4]−,B 加上四个 H 和负电荷共提供 8 个价电子,可画成四面体的四条 B–H 键。两配位硼鎓离子则保留强缺电子特征。硼嗪 B3N3H6 具有交替 B、N 六元环,B–N 键的极性使 B 端容易受到亲核进攻。六方氮化硼的层状结构类似石墨,较大的能隙让它具有绝缘性。碳硼烷则进一步展示 C、B 共享的笼状骨架。
单体 BH3 的硼价层周围只有六个电子,能接受给体电子对。两个 BH3 单元也可通过氢桥结合。
从桥的成键轨道继续看硼族结构
二硼烷中的两个桥可先各画一套 B–H–B 的三中心组合,再用整体 D2ₕ 对称性将桥的成键组合归入 A_g 和 B3u。各占两个电子。固态硼常见 B12 二十面体单元,碳硼烷则在硼簇骨架中引入碳。立方氮化硼具有类似金刚石的三维网络,六方氮化硼则是层状结构。10B 的中子俘获是硼同位素核性质的一项应用。
8.12 第 14 族的氧化态与硅酸盐骨架
C、Si、Ge、Sn、Pb 的形式氧化态可达 +4。SiCl4、GeCl4 的中心为四配位,[SiF6]2−、[GeF6]2− 则是六配位。以 [SiF6]2− 为例,Si 的氧化态仍是 +4。氧化态来自电子归属的形式计数,配位数来自结构中相连原子的数目。
硅酸盐常以 SiO4 四面体为结构单元。相邻四面体通过共享氧连接,改变共享顶点的数目和方向,就可得到孤立四面体、链、层和三维骨架。每个四面体四个顶点都共享时,每个氧被两个 Si 共用,整体计量为 SiO2。
Si 的 3p 轨道侧向重叠通常弱于 C 的 2p 轨道,所以常见硅化合物以单键为主。足够大的取代基可保护 Si=Si 或 Si≡Si 键附近的区域。可分离的二硅烯和二硅炔都利用了这类结构保护。
碳酸体系与硅的多重键
在水里把 CO2、HCO3−、CO32− 按酸度排列。降低 pH 使碳酸根逐步质子化,平衡移向溶解 CO2,并可伴随 CO2 放出。升高 pH 则更有利于碳酸氢根与碳酸根,具体哪一个为主由酸度决定。沿同族到 Si 和 Ge,四配位和六配位的卤化物都可比较。结合测得的键长与几何,可以进一步讨论硅多重键的轨道组成。
8.13 碳同素异形体与碳骨架研究
| 结构 | 主要成键 | 宏观或分子特征 |
|---|---|---|
| 金刚石 | sp3 四面体三维网络 | 硬度高,电子受束缚于成键态 |
| 石墨与石墨烯 | sp2 六边形层与离域 π 电子 | 石墨由层堆叠,石墨烯为单层 |
| 碳纳米管与富勒烯 | 弯曲的 sp2 型碳网络 | 分别形成管状或笼状骨架 |
| 多炔与环碳 | sp 型碳链或环 | 可研究键长交替与两套 π 系统 |
穿线多炔借助大环包围碳链,环碳则提供封闭的 sp 碳骨架。C18 和 C16 都可观察到键长交替。结合电子计数讨论芳香性时,要分别考虑沿环的两套 π 系统。
同一组图还列出金属连接的碳龙和金属中心平面 [15] 轮烯、手性选择生长的碳纳米管,以及在 C60 笼中封装一个水分子的 H2O@C60。它们分别展示金属参与构架、管壁卷绕方式的选择,以及客体进入闭合碳笼后的结构。
把研究图中的数字放回结构
穿线多炔的例子达到 C68 碳链,包含 34 个连续排列的三键和四个穿套大环。环[18]碳的高分辨原子力显微图可用来比较等键长和键长交替两种模型。每套 π 系统有 18 个电子。环[16]碳则每套为 16 个电子,两个 π 系统都符合 4n 电子计数,可以从双重反芳香性理解它的键长交替与高反应性。这里的两套 π 轨道分别位于环平面内和垂直于环平面的方向。
纳米管的 (12,6) 指石墨烯卷成管时的手性指数。使用钨基合金纳米晶作催化剂时,研究者获得超过 92% 的该种手性丰度。H2O@C60 则是另一类结构问题,水分子位于碳笼内部,符号 @ 表示客体被包在宿主内。
8.14 哪些卡宾可以分离
卡宾的中心碳通常只有两个成键取代基与两个非键电子。单线态的总自旋为零,常画为一对孤对电子与一个空轨道。三线态的两个电子分别占据不同轨道,总自旋为一,许多反应表现出自由基特征。取代基改变两个轨道的能量、电子离域和立体保护,也就改变了自旋态与寿命。
N-杂环卡宾(NHC)可以分离成晶体。以 Arduengo 的例子为例,邻近氮的给电子作用稳定缺电子轨道,较大的取代基则降低卡宾二聚或与杂质反应的机会。Bertrand 的其他稳定卡宾结构展示了不同的电子与立体稳定组合。
三线态卡宾也能获得较长寿命。用共振和位阻稳定的三线态卡宾在溶液中可达到分钟量级的寿命。固体也可为卡宾提供长寿命的局部环境。读这些例子时,把自旋态、保存环境与实际寿命一起记录,便能看出哪些结构适合进一步表征或分离。
8.15 碳化物、高配位碳与单电子键
碳化物的碳单元可以是孤立的碳中心,也可以是 C22− 等碳簇。水解产物提供结构线索。Al4C3 水解生成 CH4,CaC2 水解生成乙炔,乙炔的两个碳来自原有 C2 单元。
CaC2 + 2 H2O → Ca(OH)2 + HC≡CH
在通常的亲核取代中,进入基团和离去基团可同时与碳发生部分成键。可用三中心四电子键讨论高配位碳。已有五配位碳的结构实例,也有以六配位为目标的分子设计。另一例是自由基阳离子中的 C–C 单电子 σ 键,该自由基阳离子的 C···C 距离约 2.921 Å。这里需要结合电荷、电子占据及结构证据理解成键。
8.16 氮族元素的分子、离子和同素异形体
第 15 族包含 N、P、As、Sb、Bi。白磷由 P4 四面体分子组成,较小的键角伴随较高反应性。红磷有聚合骨架,黑磷形成褶皱层,层内两个方向的结构不同,薄层黑磷可表现出各向异性的半导体性质。
N2 的 N≡N 键约 1.10 Å,断键能约 941 kJ mol−1。它可通过给电子与金属配位,同时接受金属向 π* 轨道的反馈给电子。π* 占据增加会降低 N–N 键级,键长往往增大。从金属—氮配合物到末端氮化物,可以依次追踪配位、N–N 键弱化以及断键。
| 符号 | 物种 | 结构线索 |
|---|---|---|
| N3− | 叠氮离子 | 三个氮,整体一价阴离子 |
| N3− | 氮化物的形式阴离子 | 单氮中心,常在金属氮化物中讨论 |
| N22− | 双氮阴离子 | 比中性 N2 多两个电子,键长增加 |
| N5+、环状 N5− | 多氮离子 | 电荷和骨架不同,需从结构式区分 |
用键长区分氮分子、配体与多氮离子
双氮阴离子 N22− 的键长约 122.4 pm,相比中性 N2 的 109.8 pm 更长。金属活化实例中约 1.457 Å 的 N–N 距离提供了进一步弱化的结构线索。氮分子配位后可以保持 N–N 键,也可以在反应中通向末端氮化物。五氮离子既有开链阳离子的结构实例,也有环状阴离子的结构实例。两者可直接按电荷和骨架区分。
8.17 氧的自旋态与硫熔体的黏度
O2 的基态有两个分别占据 π* 轨道的未成对电子,因此具有顺磁性。单线态氧是电子自旋耦合方式改变的激发态,反应性也随之变化。O3 是氧的另一种同素异形体。高压下还可出现由四个 O2 单元组成的 O8 聚集体。
常见固态硫由 S8 环组成。熔融后在约 160 ℃ 附近,部分环打开并形成长链,熔体黏度迅速增加。继续升温时,链断裂使平均链长降低,黏度随后下降。观测到的变稠、变稀反映环和不同长度硫链的分布变化。
反硫化聚合利用有机组分稳定含硫聚合物中的链段。SF6 则是八面体分子,六个 F 分布在 S 周围,常作为比较主族配位数与分子几何的例子。
把硫的外观变化与链长对应起来
硒的光电导可用于静电复印,碲是类金属,钋是放射性金属。氧在大气中可通过光化学过程形成臭氧,臭氧参与吸收紫外辐射。液氧的浅蓝色来自吸收光谱,顺磁性则来自未配对电子。两种现象分别反映光学跃迁和自旋占据。
硫在约 113 ℃ 熔化,约 160 ℃ 出现明显链化,约 180 ℃ 颜色变深且黏度高,进一步升到约 200 ℃ 时链逐渐缩短,约 445 ℃ 沸腾。160 ℃ 附近的黏度突变对应环与链之间的转化。
8.18 卤素的氧化性、分子间作用和多原子离子
F2 的强氧化性可联系 F 的高电负性、较弱的 F–F 键以及生成含氟产物的能量变化。沿 Cl2、Br2、I2 向下,分子电子云逐渐容易极化,伦敦色散力增强。I2 在常温是固体,这里比较的是分子之间的吸引,与分子内 X–X 键强度属于不同层次。
I2 与 I− 可形成 I3−,也可形成更复杂的多碘离子。两个不同卤素形成互卤化物,例如 ClF。拟卤素一类分子与卤素在部分反应或所形成的阴离子上有相似性,例如 (CN)2 与 CN− 的对应关系。
F–F 键能约为 159 kJ·mol−1,明显低于从较重卤素外推的趋势。氟的价轨道紧凑,成键距离又短,两端孤对电子间的排斥不可忽略。
8.19 σ 孔与卤键的方向性
卤键是带有亲电区域的卤素与受体之间的吸引相互作用。沿 R–X 键穿过 X 再向外,常出现较正的静电势区,称为 σ 孔。卤素原子周围其他方向的静电势可以较低,因此同一个 X 同时具有不同方向的电子环境。
偏离键轴方向时,卤键吸引往往减弱。这个方向性可以用来设计共晶骨架,安排固相光反应的反应物位置,或在结晶时选择外消旋混合物中的一个对映体。卤键也可用于组织导电材料和液晶,或在分子识别及有机催化中限制结合方向。
从静电势图读到晶体结构
比较 CF4、CF3Cl、CF3Br、CF3I 的静电势图。沿 C–X 延长线看最外端,可以发现卤素端的正势区域随物种改变。角度扫描的具体例子在接近 180° 时吸引最强,偏离约 40° 后显著减弱。这个角度范围来自该曲线,换供体和受体后可重新比较。
固态光反应案例利用卤键把反应物按几何关系排好。外消旋拆分案例中,溴离子桥接相邻含溴分子,手性共晶环境选择一个对映体并形成螺旋排列。部分有机导电晶体在特定压力下可出现超导转变。分析这种应用时,先追踪卤键怎样组织分子,再看组成、堆积和外界条件如何影响测到的性质。
8.20 稀有气体化学与高压氦化合物
稀有气体的满价层和较高电离能解释了常压下的低反应性。包合物可把稀有气体原子困在宿主空腔。1962 年 Bartlett 用 PtF6 与 Xe 反应得到含氙产物,历史上常用 XePtF6 表示这类早期含氙产物。随后发现的 XeF2、XeF4 提供了明确的分子结构例子。
XeF2 的中心有两个成键方向与三个孤电子对。三个孤对主要占据三角双锥的赤道位置,两个 F 在轴向,分子呈线形。XeF4 有四个成键方向和两个相对的孤对,四个 F 位于方形平面。两者都可以从电子域排列得到分子几何。
高压下可形成 Na2He,在约 113 GPa 以上具有热力学稳定性。它的结构中有局域在 Na8 空隙中的电子对,可按高压电子化物理解。这里氦参与稳定晶体排列,也改变了电子在晶格空隙中的分布。
Kr 也能形成氟化物。读氟化物结构时标出成键关系。读包合物结构时标出宿主空腔和客体。
从分子化合物到高压晶体
XeF4 可向 SF4 转移氟,计量为 2 SF4+XeF4 → 2 SF6+Xe。XeO3 可作为氧化剂,酸性条件下的还原半反应写成 XeO3+6 H++6 e− → Xe+3 H2O。Na2He 则采用萤石相关排列,空 Na8 立方体里的电子对可按八中心二电子成键描述。Na2HeO 也有高压结构的理论预测,可和已经表征的 Na2He 比较。
8.21 复习与作业
| 题目问什么 | 优先检查 | 可回看的例子 |
|---|---|---|
| 谁更易配合 | 半径、电荷与供体软硬性 | Be2+ 与 Ba2+,Ca2+ 与 Hg2+ |
| 为何偏向低氧化态 | 价层 ns2 与配体稳定作用 | Tl(I)、Pb(II)、Bi(III) |
| 结构为何有桥或空隙 | 价电子计数与轨道占据 | B2H6、电子化物 |
| 相互作用指向哪里 | 供体键轴与受体方向 | 氢键、卤键 |
| 固体性质怎样变化 | 连接维度、电子离域与结构 | 碳同素异形体、黑磷、熔融硫 |
自检可以从三个具体问题开始。为什么 18-冠-6 的 K+ 选择性不能只用阳离子电荷解释?为什么二硼烷的两个桥合计只占四个电子?为什么 XeF2 有五个电子域却呈线形?分别画出供体位置、逐项数电子和标出孤对占据位置,就能得到答案。
作业为 8.4、8.8、8.16、8.18、8.32、8.41、8.44。提交日期为 2026 年 12 月 4 日(周五)。